6008集团

EN
×
mo_logo sv2on EN
cbl8
在线征询
在线
征询
电话
电话
微信公家号
业务征询
中国:
业务征询专线:400-780-8018
(仅限服务征询 ,其他事宜请拨打川沙总部电话)
川沙总部电话: +86 (21) 5859-1500
海表:
+1(781)535-1428(U.S.)
0044 7790 816 954 (Europe)
在线征询 在线征询
留言
留言
在线留言×
点击切换
guanbi
banner_news
News information
新闻资讯

FDA颁布药物/诊断共同开发的指南草案

川沙总部

2016-07-20
|
接见量:
7月14日 ,美国食品与药品治理局(FDA)颁布了药物和诊断共同开发需遵循准则的指南草案 ,旨在将该指南作为实用的参考框架 ,援手开发者推动医治产品和伴随诊断的开发 ,并援手FDA工作人员审查这些产品。
FDA在指南草案中写到 ,“IVD伴随诊断和医治产品的共同开发对于精准医疗的推动至关重要。FDA试图通过向开发者提供一套准则 ,援手他们进行有效的共同开发以及执行FDA的监管要求 ,进而加快精准医疗方面的创新。”
Rx/Dx共同开发规划的监管
对FDA来说 ,梦想的Rx/Dx共同开发规划是 ,在药物研发的最早期确定必要开发的伴随诊断 ,两者同时开发并同时进入市场。
两年前FDA颁布伴随诊断的指南时论述了上述梦想规划。但后来FDA意识到 ,对药物和伴随诊断同时进行评估并不总是可行 ,因而允许将伴随诊断的评估功夫推后 ,先确定药物是否对某种无药可用的威胁性命的疾病有效。
通常情况下 ,FDA以为伴随诊断属于ClassIII、高风险产品 ,必要售前核准。但在共同开发指南中 ,FDA以为 ,一些Rx/Dx共同开发产品中的伴随诊断可归类为ClassII、中度风险产品 ,得到510(k)许可或de novo request后即可进入市场。
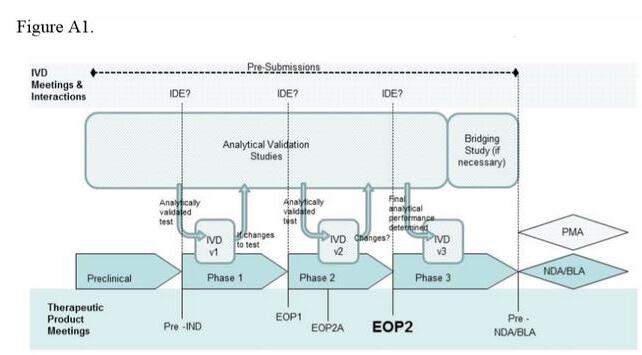
药物和检测开发的推动过程是显著分歧的 ,该指南提供了一个图表 ,通知开发者若何调整打算以及何时应该向FDA追求定见。FDA建议 ,开发者需对医治和诊断的研发都有肯定的相识 ,并且医治和诊断研发双方都要出席与FDA药物和诊断部门的会议。
 6008集团官方网站(中国)股份有限公司
FDA对伴随诊断的界说是 ,一种必须的验证药物安全性和有效性的检测。因而 ,FDA建议 ,伴随诊断(CDx)的机能分析需在它利用在药物的临床试验前进行。当没有足够的数据证明一种试验性新药对患者的风险时 ,FDA会对这项钻研下达“clinical hold(临床试验暂停)”通知。但FDA暗示 ,伴随诊断机能分析的不确定性不会导致这种暂停。
若是一种药物的伴随诊断之前未得到FDA核准用于这种特定用处 ,开发者必须提出申请并获得器械临床钻研豁免(IDE)。在该指南草案中 ,FDA概述了IDE申请应该蕴含的信息类型 ,以及在什么情况下体表诊断(IVD)能够不必要这个过程。该指南还会商了检测开发者在利用训练样本集、检测设计调换的影响和IVD桥接试验中应该思考的一些成分。
样本采集
近一段功夫 ,FDA一向在告诫开发者 ,医生越来越多地预筛选病人 ,以明确他们进行生物标志物临床试验的资格 ,而这种行为会给Rx/Dx共同开发带来问题。FDA暗示 ,“预筛查会产生拥有偏好性的临床试验人群 ,这个群体不能代表真实世界中使用IVD伴随诊断的群体。因而 ,FDA强烈地否决遴选测试对象。”
FDA建议 ,开发者应该要求临床试验参加单元提交的样正本自于所有潜在候选检测人群 ,而不是经过本地检测筛选出来的人群。FDA说 ,这样才可能评估IVD真实的分析能力 ,并且可能确保意向医治人群不拥有任何偏好性。
该指南草案还暗示 ,FDA将在好多方面越发矫捷 ,例如 ,允许在早期钻研中使用临床试验分析 ,可展示NGS检测中有代表性的象征物的分析验证了局 ,倒劓实的病人样本无法获取时可利用报答样本钻研某种特定象征物。
但是FDA在指南中还指出 ,样本采集对一个共同开发规划的成功至关重要 ,激励开发者从所有招募的检测对象中获取样本。这样可确保临床试验分析进行不下去的情况下 ,开发者依然可能对伴随检测进行验证且使其贸易化。
生物象征物有关试验的设计
该指南指出 ,造药公司能够进行分歧类型的生物象征物试验设计 ,一种设计是依照阳性和阴性生物象征物状态将患者随机分为两组 ,另一种设计是仅将阳性生物象征物状态的患者随机分到医治组。
 6008集团官方网站(中国)股份有限公司
FDA暗示 ,在衡量生物象征物的预后和预测价值方面 ,第一种试验设计最有效。但是当有证据批注生物象征物阴性的患者对医治没有应答时 ,FDA会加快对只招募阳性生物象征物患者的精准药物钻研的审批工作。FDA还会商了一些规划 ,使造药公司在一项前瞻性钻研实现后 ,能够基于生物象征物回首性地评估病人的应答情况。
凭据伴随诊断是若何在药物试验中使用的 ,它将获得一份申明文件批注它的作用 ,是用于预测疗效 ,监测药物剂量或者停药 ,还是用于筛选进行临床试验的病人。FDA暗示 ,“就筛选病人的伴随诊断申明来说 ,若是重要药效试验批注 ,该药品对IVD筛选的人群拥有足够的安全性和有效性 ,这就注明该IVD得到了临床验证 ,其选择的群体能从该医治产品中获益。”
指南草案的定见征集
1998年 ,FDA核准了第一个乳腺癌医治药物Herceptin(trastuzumab)和其伴随诊断HercepTest。近年来 ,Rx/Dx共同开发产品急剧增多 ,尤其是肿瘤类产品。该指南草案中关于共同开发的建议都来自FDA多年来核准这类产品的经验。
个性化医学同盟(Personalized Medicine Coalition ,PMC)的执行副总裁Amy Miller说 ,“FDA药品和诊断部门开发了内部流程 ,使肿瘤药物通过FDA审查。我们建议FDA利用这些经验 ,为开发者和FDA其他审查领域的员工草拟一份“若何做”的指南 ,所以他们就造订了这份指南草案。”
该共同开发指南草案已经造订了很长一段功夫了 ,多年来FDA与利益有关人士在钻研会和行业会议上就文件中的有关准则进行了互换。Miller说 ,PMC会进一步钻研这份草案并提出改进定见。公家有90天功夫对该指南草案提出定见。
new30有关新闻
×
搜索验证
点击切换
【网站地图】